引言
随着医疗技术的快速发展和监管环境的日益严格,第二类医疗器械的合规要求也在不断更新。2024年,国家药品监督管理局(NMPA)及相关机构发布了一系列新的法规和技术要求,对第二类医疗器械的研发、生产、注册和上市后监管提出了更高标准。本文旨在梳理2024年最新合规路径,为相关企业提供遵循二类医疗器械技术要求的法规指南。
一、第二类医疗器械的定义与分类
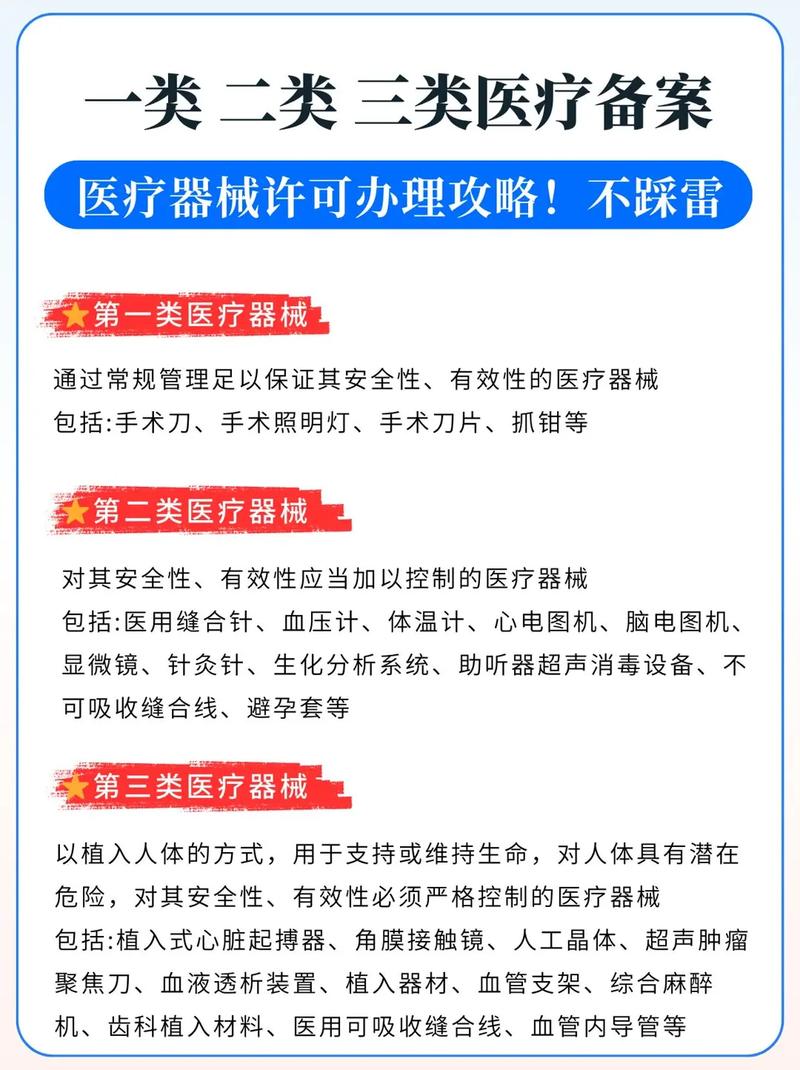
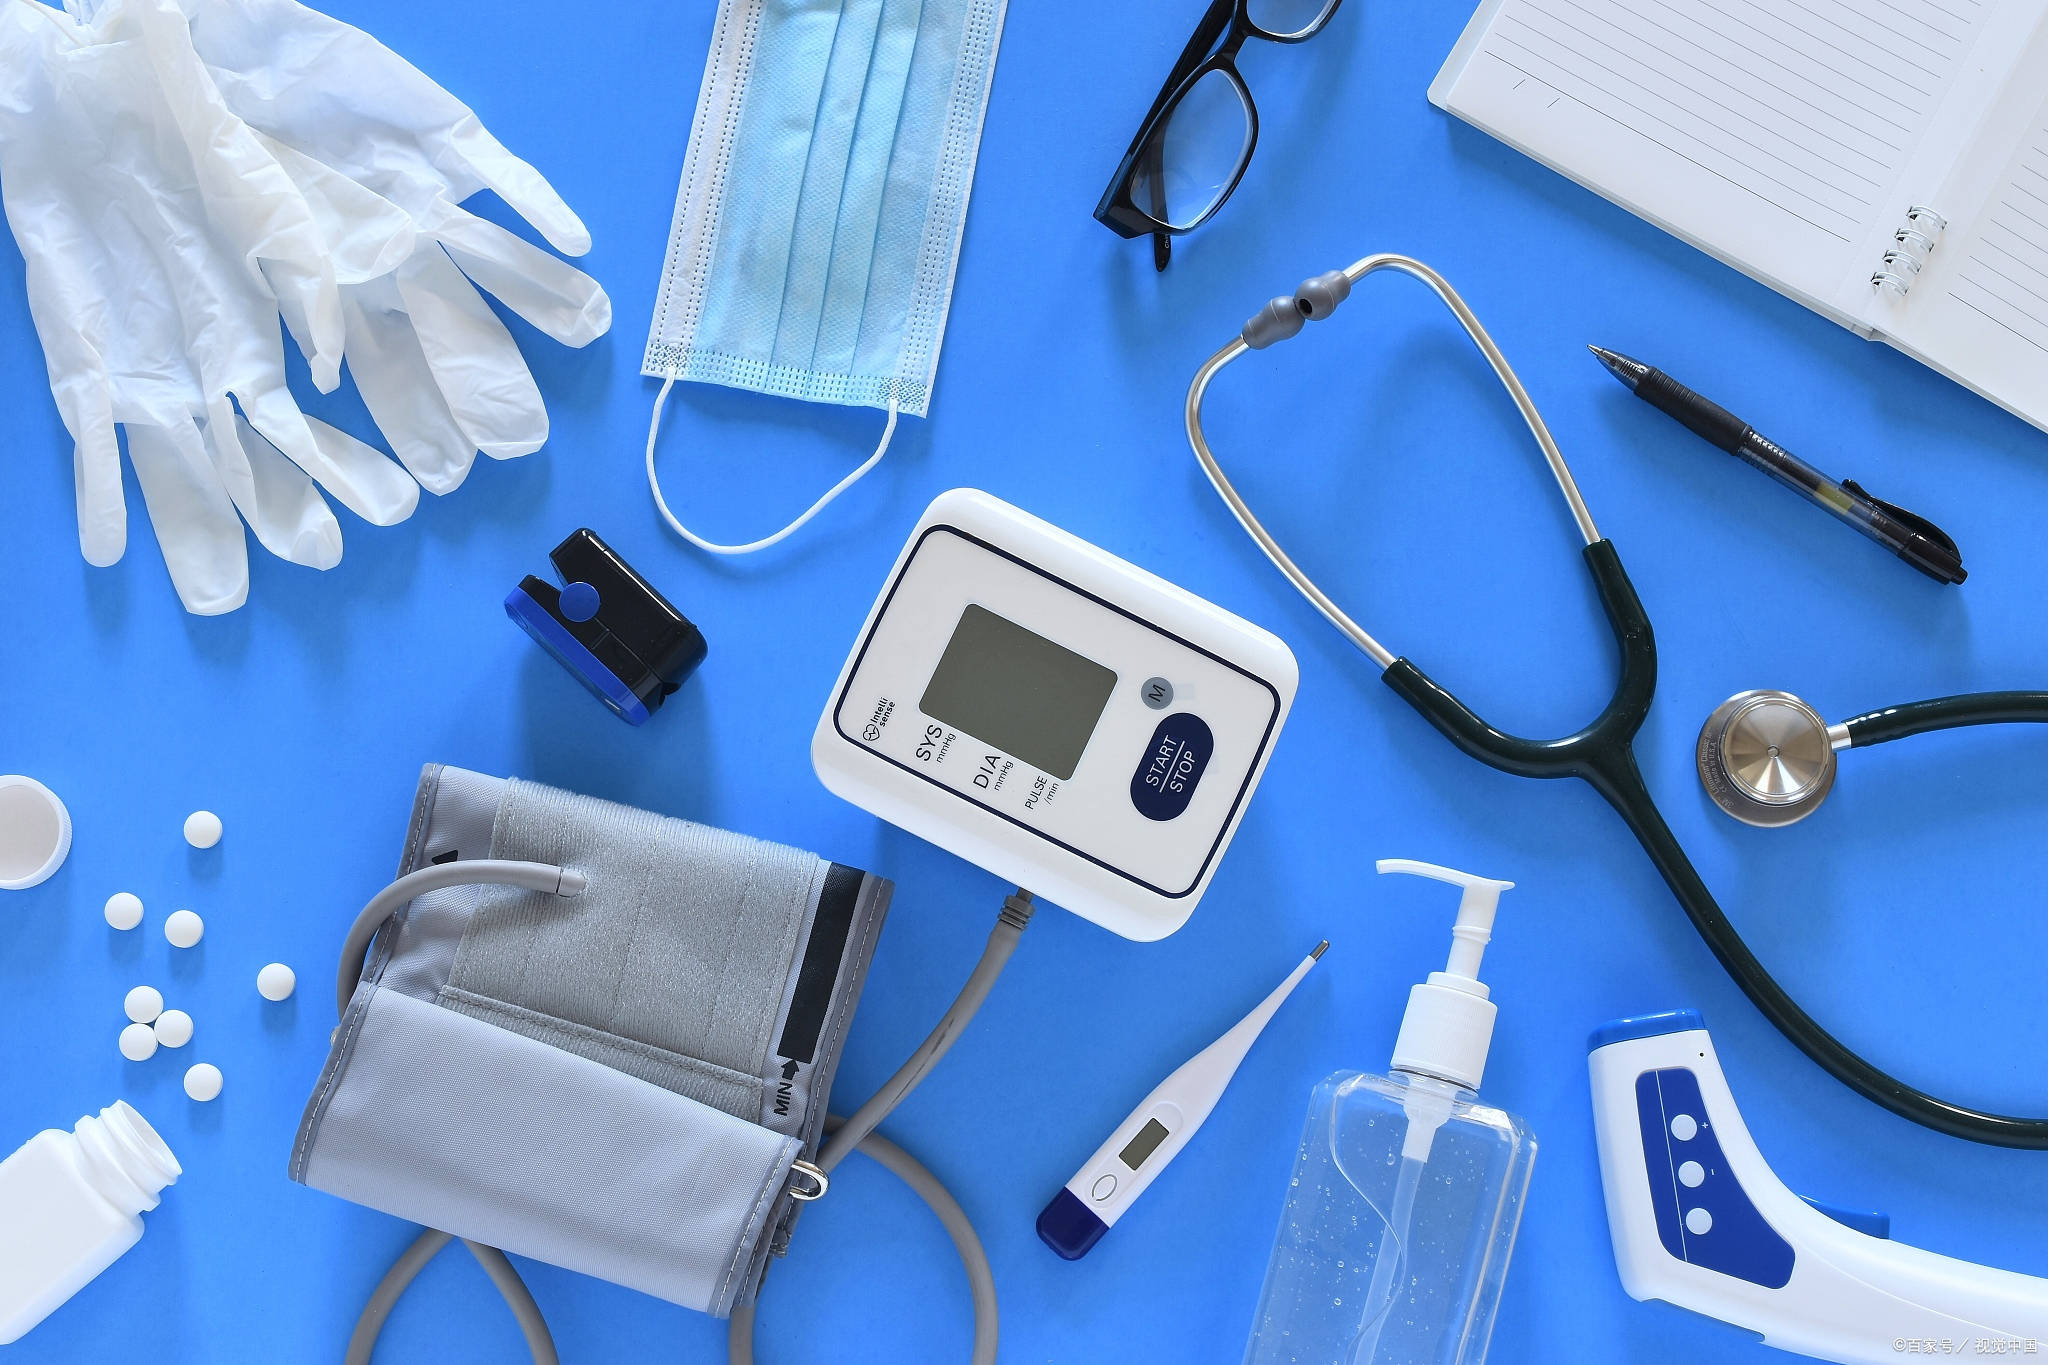
根据《医疗器械分类规则》,第二类医疗器械是指对其安全性、有效性应当加以控制的医疗器械。这类器械通常具有中度风险,需要严格控制管理以保证其安全有效。常见的第二类医疗器械包括医用缝合针、血压计、心电图机、无菌医用手套、医用脱脂棉等。
2024年,分类目录进行了部分调整,企业需密切关注《医疗器械分类目录》的动态更新,确保产品分类准确。
二、2024年核心技术要求更新
1. 产品技术要求的编写
第二类医疗器械的技术要求是注册申报的核心文件之一。2024年,NMPA进一步强调了产品技术要求的规范性,要求企业按照《医疗器械产品技术要求编写指导原则》编写,确保性能指标和检验方法科学、合理、可操作。
- 性能指标:应覆盖产品的主要功能和安全要求,引用相关国家标准和行业标准。
- 检验方法:应明确、可重现,优先采用公认的检验方法。
- 附录:需包含产品型号规格划分说明、主要原材料、关键元器件清单等。
2. 电气安全与电磁兼容
对于有源医疗器械,电气安全和电磁兼容性(EMC)是重点。2024年,新版GB 9706.1-2020系列标准全面实施,企业需确保产品符合最新版标准要求,并注意标准过渡期的安排。
3. 生物相容性评价
对于与人体接触的器械,生物相容性评价是必备内容。2024年,强调按照GB/T 16886系列标准进行评价,并关注新版标准的变化。对于成熟材料,可适当简化评价,但需提供充分的豁免理由。
4. 网络安全
对于含软件或网络连接的医疗器械,网络安全要求进一步提升。企业需遵循《医疗器械网络安全注册审查指导原则》,进行网络安全能力评估,并提交相应文档。
三、注册申报流程与关键点
1. 注册检验
注册检验是注册申报的前置步骤。2024年,企业需选择具有资质的医疗器械检验机构进行检验,并确保检验样品具有典型性。检验报告需覆盖产品技术要求的全部性能指标。
2. 临床评价
第二类医疗器械的临床评价可通过同品种比对或临床试验进行。2024年,NMPA进一步明确了同品种比对的审评要求,强调比对产品的可比性分析。对于列入《免于临床评价医疗器械目录》的产品,可免于临床评价。
3. 质量管理体系核查
注册申报时需提交质量管理体系文件,并接受现场核查。2024年,核查重点包括设计开发、采购控制、生产过程控制、质量控制等环节。企业应确保质量管理体系有效运行,并符合《医疗器械生产质量管理规范》的要求。
4. 注册申报资料
注册申报资料需按照《医疗器械注册申报资料要求和批准证明文件格式》准备,包括申请表、证明性文件、产品技术要求、检验报告、临床评价资料、说明书和标签样稿等。2024年,强调电子申报,企业需通过NMPA网上办事大厅提交电子资料。
四、上市后监管要求
1. 不良事件监测
企业应按照《医疗器械不良事件监测和再评价管理办法》建立不良事件监测体系,及时报告可疑不良事件,并定期提交不良事件监测年度报告。
2. 质量管理体系维护
上市后需持续维护质量管理体系,接受监管部门的监督检查。2024年,NMPA加强了飞行检查力度,企业应始终保持合规状态。
3. 唯一标识(UDI)实施
根据《医疗器械唯一标识系统规则》,第二类医疗器械需逐步实施UDI。2024年,更多第二类医疗器械被纳入UDI实施范围,企业需完成产品赋码和数据上传。
五、常见问题与应对策略
- 技术要求编写不规范:建议企业参考最新指导原则,必要时寻求专业机构支持。
- 临床评价资料不充分:确保同品种比对产品选择合理,比对项目全面,数据真实可靠。
- 质量管理体系存在缺陷:加强内部审核,确保体系持续符合要求。
- 对法规更新不及时:建立法规跟踪机制,定期参加培训,关注NMPA官网动态。
六、
2024年,第二类医疗器械的合规之路充满挑战,但也为企业提升产品质量和管理水平提供了契机。企业应密切关注法规动态,深入理解技术要求,建立健全质量管理体系,确保产品安全有效,顺利通过注册审批并实现上市后合规。通过遵循本指南,希望能助力企业在合规道路上稳步前行。