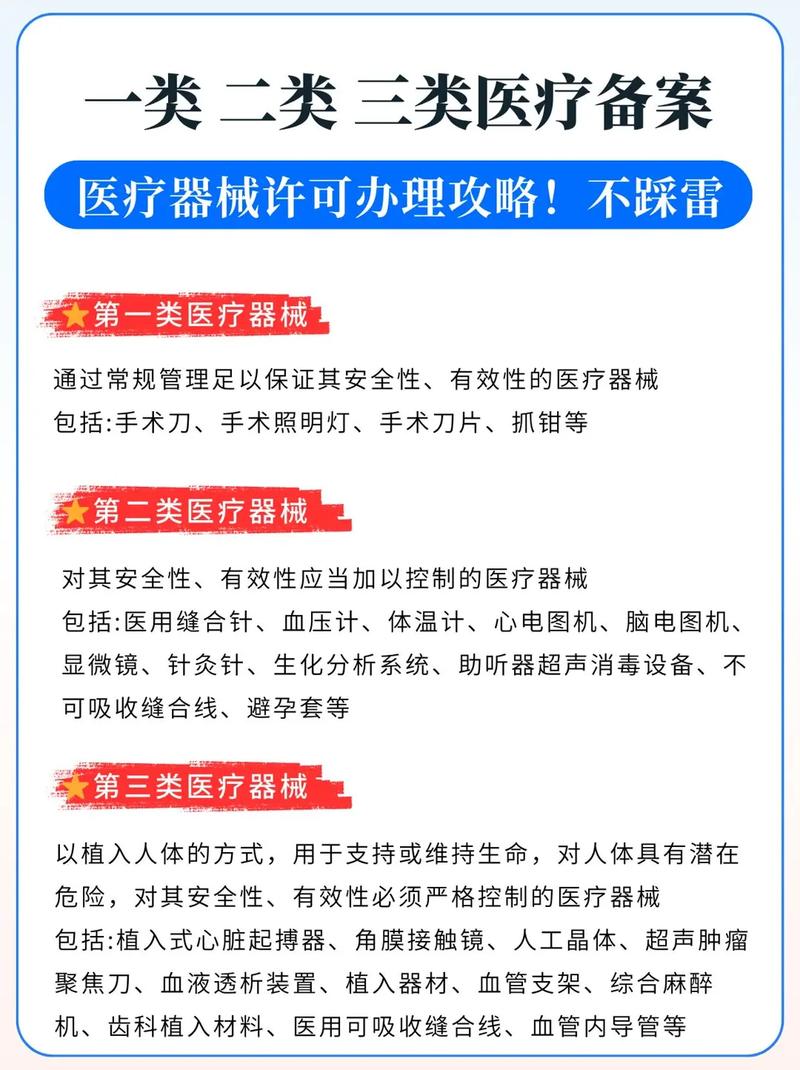
第二类医疗器械作为医疗健康领域的重要组成部分,其注册管理直接关乎产品安全有效与公众健康。根据《医疗器械监督管理条例》及配套规章,第二类医疗器械实行注册管理,由省级药品监督管理部门负责审评审批(境内产品)或由国家药监局负责(进口产品)。本文将从注册步骤、申报资料和技术要求三个维度,系统梳理第二类医疗器械注册的全流程要点,为申请人提供实操指引。
一、注册步骤全流程解析
1. 注册前准备与分类界定
申请人在启动注册前,应依据《医疗器械分类目录》及分类界定文件,明确产品管理类别。若产品属性不清或存在争议,可通过国家药监局医疗器械标准管理中心申请分类界定。同时需完成产品技术要求预研、检验样品准备及质量管理体系建立(GMP),这是后续注册的基础。
2. 产品检验
申请人需委托具有医疗器械检验资质的检验机构,对产品进行全性能检验(包括技术要求全项目)和生物相容性评价(如适用)。检验报告是注册申报的必备文件,通常需1-3个月,复杂产品可能延长。
3. 临床评价
根据《医疗器械临床评价技术指导原则》,第二类医疗器械可通过同品种比对、临床试验或列入《免于临床评价医疗器械目录》的方式完成临床评价。若采用同品种比对,需提交对比产品注册信息、差异分析及支持性资料;若需开展临床试验,则应在具备资质的临床试验机构进行,并完成伦理审批与试验备案。
4. 体系核查与申报
申请人需建立符合《医疗器械生产质量管理规范》的质量体系,并保存至少3个月的有效运行记录。随后通过省级药监局电子申报系统提交注册申请,同步提交质量管理体系核查资料。药监部门受理后,将进行技术审评(通常60个工作日,可延长)和体系现场核查。
5. 审评审批与发证
技术审评环节包括资料审查、发补(申请人需在1年内完成补正)和专家审评(必要时)。通过审评后,省级药监局作出准予注册决定,颁发《医疗器械注册证》(有效期5年)。若为进口产品,则由国家药监局审评,流程类似但时限更长。
二、申报资料清单与要求
根据《医疗器械注册申报资料要求》(国家药监局2021年第121号通告),第二类医疗器械注册需提交以下资料,均需加盖公章并形成目录:
1. 监管信息
- 申请表:通过在线系统填写并打印,产品名称应符合《医疗器械通用名称命名规则》
- 术语和缩写词列表:统一全书使用
- 章节目录:按申报资料指南编排
2. 综述资料
- 产品描述:工作原理、结构组成、原材料(需提供来源及质量控制标准)、生产工艺流程图、预期用途
- 型号规格:区分原则及差异说明
- 包装说明:包装材料及灭菌方式(如适用)
- 研发背景与同类产品比较:明确创新点与差异
- 适用范围和禁忌症:需与临床评价结论一致
3. 非临床资料
- 产品技术要求:包括性能指标、检验方法及附录,需参考相关国家标准/行业标准
- 检验报告:由有资质的检验机构出具,覆盖技术要求全部项目
- 研究资料:①生物相容性评价(按GB/T 16886系列);②灭菌验证(如适用);③有效期和包装验证;④软件研究资料(含网络安全);⑤可用性工程研究;⑥其他(如动物实验、材料表征)
4. 临床评价资料
- 等同性论证报告或临床试验资料
- 临床文献综述(如采用同品种比对)
- 临床评价报告:结论应支持产品安全有效性
5. 产品说明书和标签样稿
- 说明书需符合《医疗器械说明书和标签管理规定》,包含警示信息、安装维护、禁忌症等
- 标签样稿应清晰标注注册证号、生产日期、有效期等
6. 质量管理体系文件
- 质量手册及程序文件目录
- 生产制造信息:工艺路线、关键工序和特殊过程
- 体系核查表:逐项自查并附记录
三、关键要求与常见问题
1. 技术要求编写要点
产品技术要求应采用规范格式,性能指标需量化且可验证。例如,对于无菌产品,需明确无菌保证水平(SAL≤10^-6);对于电气设备,需符合GB 9706.1安全通用要求。建议参考《医疗器械产品技术要求编写指导原则》避免常见缺陷。
2. 临床评价策略选择
优先选择《免于临床评价目录》路径(如手术器械、医用敷料等);无法豁免时,建议采用同品种比对进行文献分析,若数据不充分则需开展临床试验。值得注意的是,同品种比对需获得对比产品的合法注册资料及授权,若涉及差异可能影响安全有效性,则需补充研究。
3. 体系核查重点
现场核查重点关注:设计开发输入输出与验证记录、采购控制(原材料供应商审核)、生产过程控制(洁净区环境监测、灭菌过程确认)、质量控制(检验设备校准、放行记录)及不合格品控制。常见问题包括:未保留灭菌过程参数记录、检验设备未校准、设计变更未验证等,建议提前自查整改。
4. 发补应对与沟通
收到发补通知后,应在规定时限内逐项回复,补充资料需有充分依据(如文献、测试报告)。对审评意见有异议时,可通过沟通交流会议或书面形式陈述理由,避免重复发补延误周期。
5. 证书维护与变更
注册证有效期5年,需在届满前6个月申请延续注册。若发生产品名称、型号、适用范围等变更,应提交变更注册申请;登记事项变更(如生产企业名称)可通过备案办理。
##
第二类医疗器械注册是一项系统工作,涉及技术、法规与质量体系的深度融合。申请人应尽早规划注册路径,规范准备申报资料,并注重与审评机构的沟通。随着审评审批制度改革(如电子申报、立卷审查)、临床评价豁免目录扩容以及唯一标识(UDI)实施,注册效率正逐步提升,但对资料真实性和体系合规性的要求也更为严格。建议企业建立专业的注册团队或借助法规顾问,以确保产品顺利上市,守护公众用械安全。